🧠 关键要点
染色质可及性(chromatin accessibility)是刻画细胞身份的重要信息,与基因表达谱互为补充。它反映 DNA 甲基化(DNA methylation)、组蛋白修饰(histone modification)和转录因子(Transcription Factor, TF)活性等机制共同作用下的调控状态,这些机制共同影响基因表达与细胞分化。
单细胞转座酶可及染色质测序(single-cell assay for transposase-accessible chromatin using sequencing, scATAC-seq)数据高度稀疏:每个细胞的 DNA 拷贝有限,许多特征(feature)的计数(Count)为零。分析时需定义具有生物学意义的 feature,例如峰(peak)或基因组窗口(bin),并注意保留细胞类型特异的可及性信号。
研究动机
同一生物体的大多数体细胞拥有基本相同的基因组,却能形成免疫系统中的自然杀伤细胞、传递电化学信号的神经元等功能迥异的细胞。前几章介绍了如何根据基因表达谱推断细胞身份与功能。基因表达受 DNA 甲基化(DNA methylation)、组蛋白修饰(histone modification)以及转录因子(Transcription Factor, TF)活性等多种机制共同调控。染色质 可及性(chromatin accessibility)反映了这些机制共同作用下的调控状态,为描述细胞身份的 信使 RNA(messenger RNA, mRNA) 水平提供互补信息。分析染色质可及性谱,还能揭示单细胞 RNA 测序(Single-Cell RNA Sequencing, scRNA-seq)可能无法捕捉的基因调控机制与细胞分化过程。
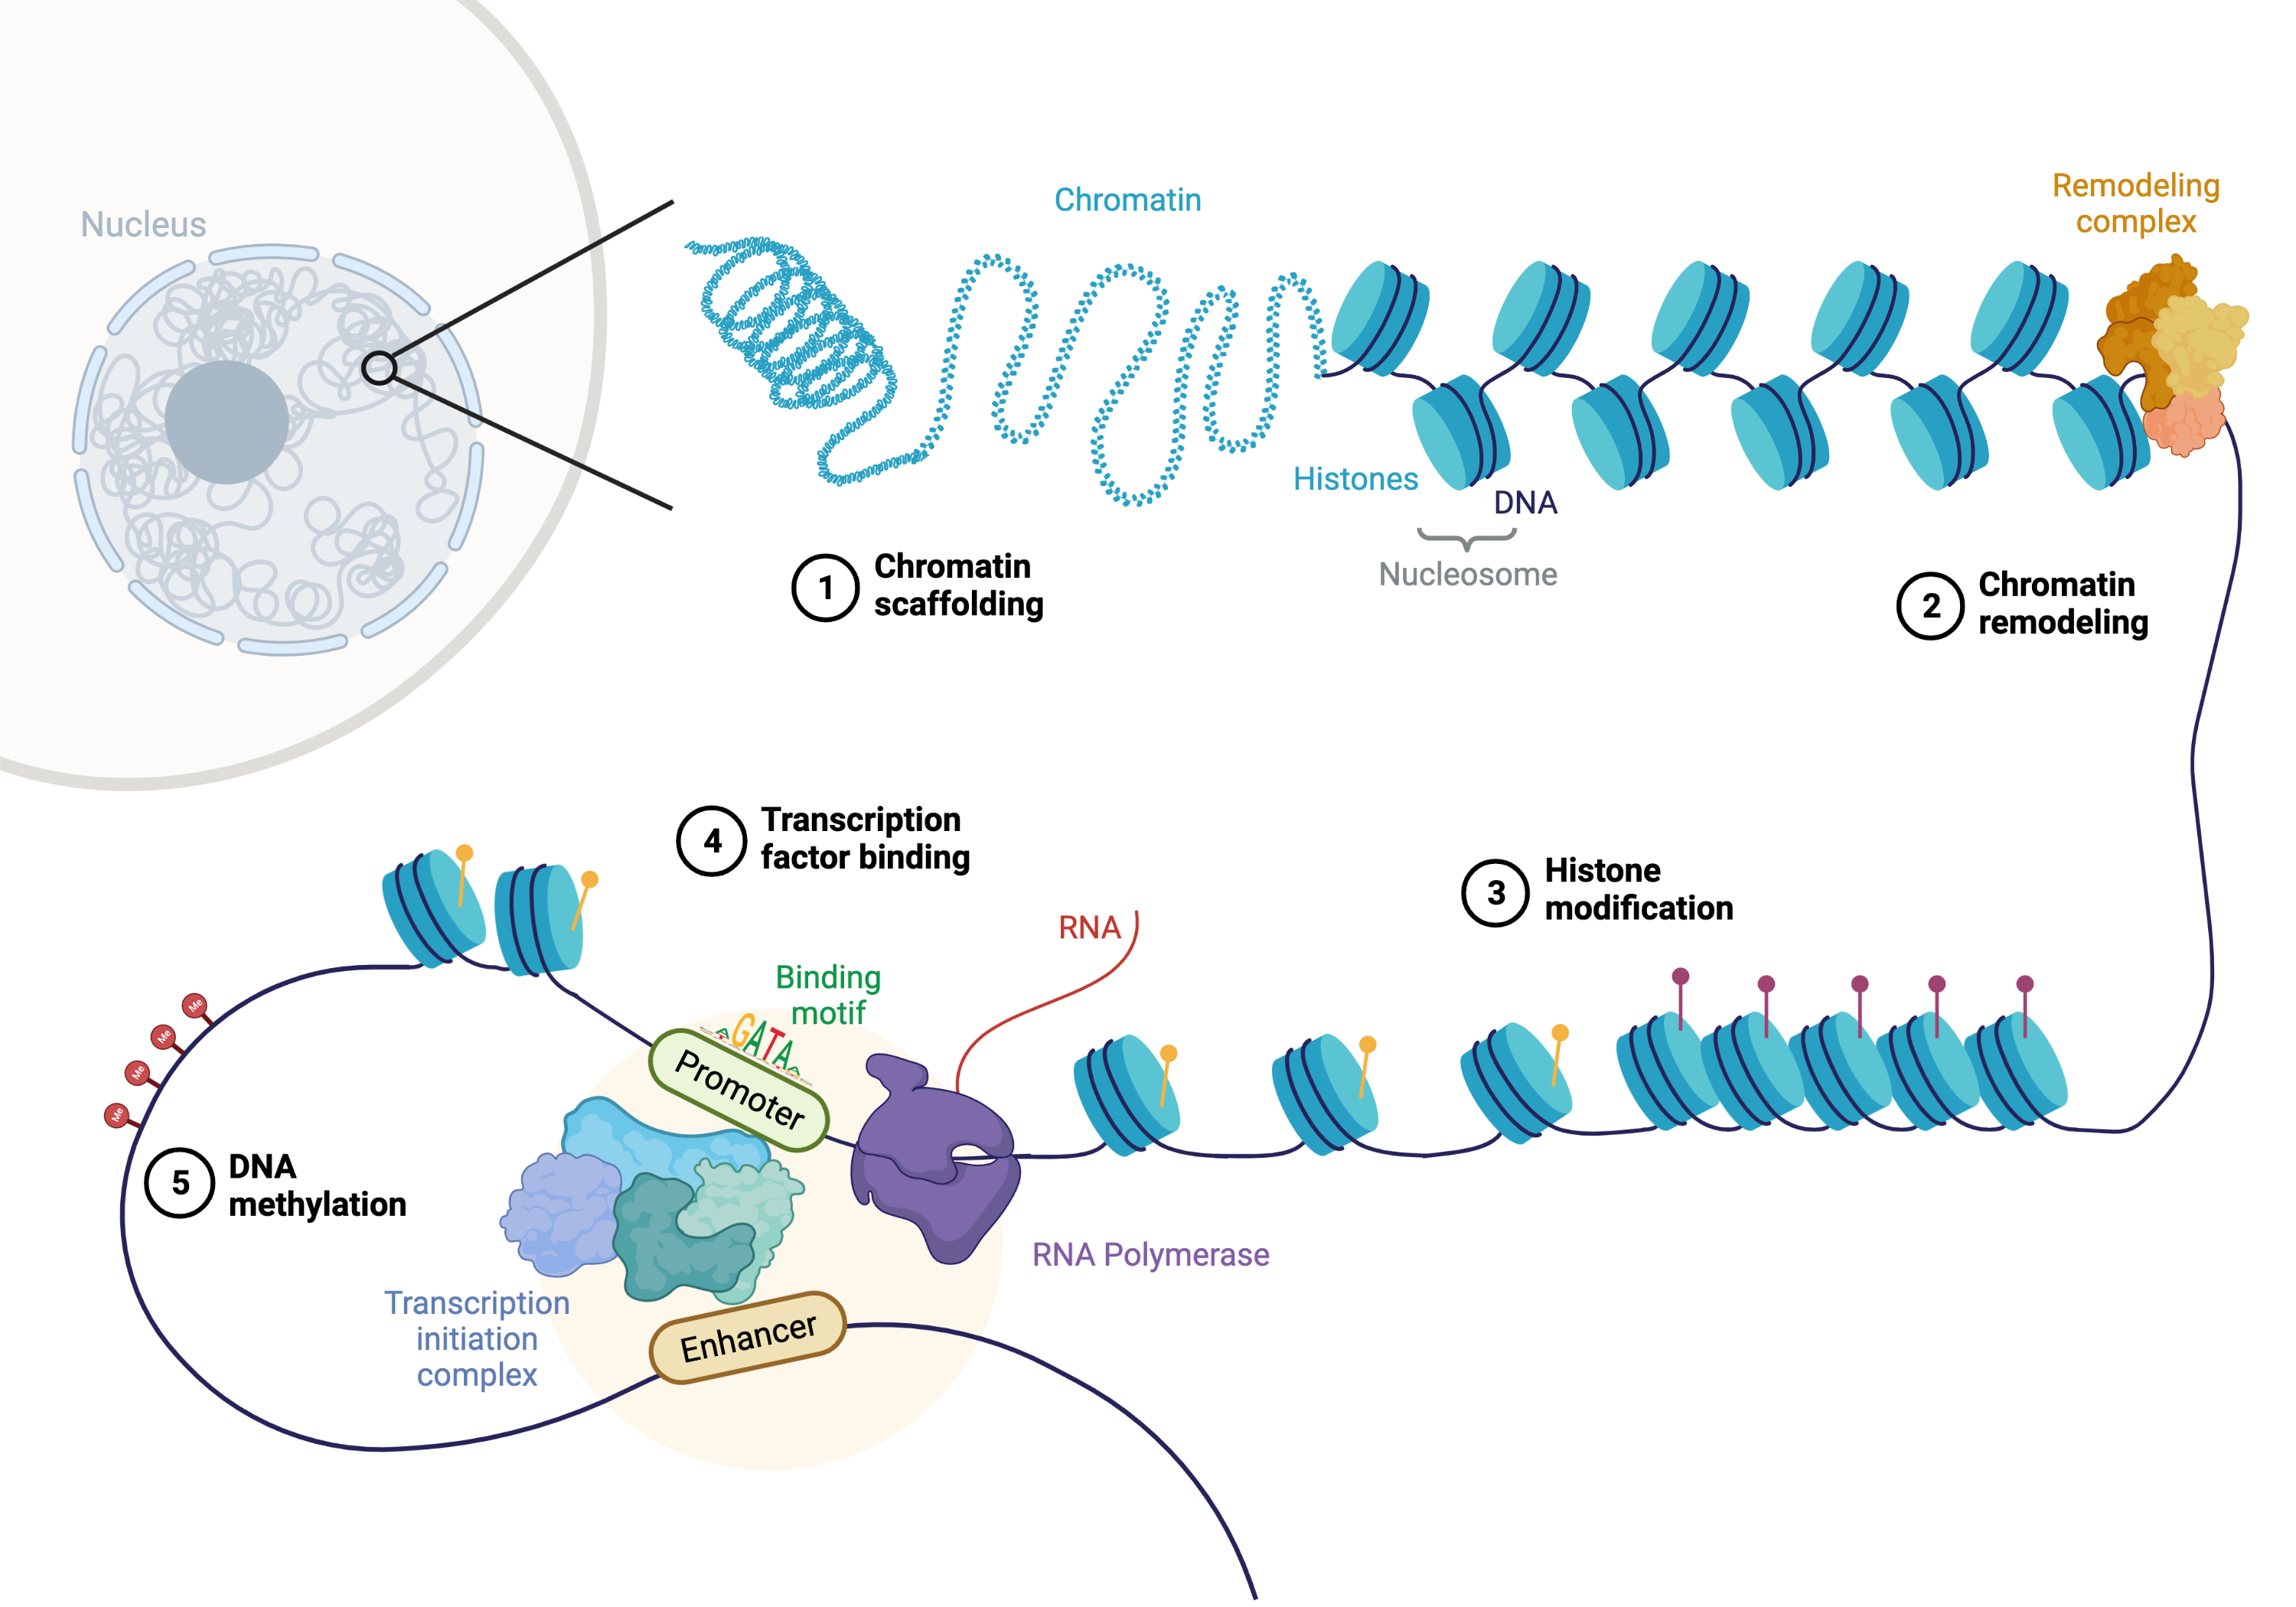
图 1:影响染色质可及性的机制概览。使用以下工具绘制:BioRender.com。
如上图所示,从染色质的高级结构到 DNA 化学修饰,多个层次的调控都会影响可及性。(1) 支架/基质附着区(Scaffold/Matrix Attachment Regions, S/MARs)以及核周的核孔复合物(Nuclear Pore Complexes, NPCs)、核纤层蛋白等,共同参与染色质的空间组织,影响其致密程度和基因表达 Narwade et al., 2019Buchwalter et al., 2019。(2, 3) 在局部尺度上,致密的异染色质(heterochromatin)与开放的常染色质(euchromatin)具有不同的可及性。ATP 依赖或非依赖的染色质重塑(chromatin remodeling)复合物,以及乙酰化、甲基化、磷酸化等组蛋白修饰,都能调节这一状态。(4) TF 结合也会影响核小体定位,并招募组蛋白修饰酶与染色质重塑因子。(5) 在 DNA 层面,CpG 位点的甲基化会影响 TF、组蛋白修饰酶等蛋白质的结合亲和力,这些作用可共同促使相应基因组区域沉默。还可观看 这段两分钟动画,了解表观遗传学与基因活性调控(由伊利诺伊大学 SQE 的 Nicole Ethen 制作)。关于基因组调控和 TF 活性的系统综述,可参阅 Isbel et al., 2022。
细胞的调控状态是决定细胞身份的重要因素。本部分聚焦染色质可及性数据,主要来自 单细胞转座酶可及染色质测序(single-cell assay for transposase-accessible chromatin using sequencing, scATAC-seq),也包括 10x Multiome 测定(Assay,在同一细胞核中联合测量染色质可及性与 RNA)。
完成预处理后,可以利用这些数据:
从不同于 scRNA-seq 的角度刻画细胞身份
识别细胞状态特异的转录调控因子
将基因表达与序列特征(sequence feature)联系起来
解析驱动细胞分化和疾病状态的表观遗传机制
实验方法
商用试剂盒是目前广泛采用的实验方案。本书以 10x Multiome 数据演示分析;稍作调整后,同样适用于单模态 10x 单细胞 ATAC-seq 数据。
转座酶可及染色质测序(assay for transposase-accessible chromatin with high-throughput sequencing, ATAC-seq) 利用 Tn5 转座酶探测开放染色质。以目标组织的单细胞悬液为起点,先提取细胞核,再在 bulk 条件下进行转座反应:Tn5 结合开放区域,同时切割 DNA 并接入测序接头。随后将细胞核加载到 10x Chromium Controller,生成包裹凝胶珠和单个细胞核的乳液微滴(Gel Bead-in-Emulsion, GEM)。微滴内的 RNA 分子和 DNA 片段被加上条形码(Barcode);破乳后再进行预扩增及后续建库,得到 scATAC-seq 和 RNA 测序文库(library)。
下图展示了 scATAC-seq 的 DNA 片段化过程 Martens et al., 2022。Tn5 在开放染色质区域切割 DNA 并插入测序接头。两次插入可形成一个两端带接头的片段;插入方向十分重要,因为只有两端携带不同接头的片段才能被捕获并扩增。扩增后的片段经过双端测序(paired-end sequencing),再比对到参考基因组(reference genome)。
图 2:ATAC-seq 流程概览。图片来源:Martens et al., 2022。
数据特点:feature 定义与稀疏性
scATAC-seq 覆盖整个基因组的编码区和非编码区,因此通常不能像 scRNA-seq 那样直接把基因作为预定义 特征(feature)。常见做法是寻找可及性高于背景的区域,也就是基因组上片段计数(Count)分布中的峰(peak)。基因区域的开放状态可提示转录潜能;非编码区的开放状态则可能是 TF 等调控蛋白结合的前提或结果。若汇总所有细胞后统一识别峰(peak calling),细胞类型特异的信号和稀有群体的信号可能被掩盖。为此,可以先在不依赖峰的表示上对细胞聚类(clustering),再分别识别各簇的峰。SnapATACFang et al., 2021 和 ArchRGranja et al., 2021 提出了基因组分箱(binning)策略:将整个基因组划分为等长窗口(bin),把这些窗口作为 feature 用于细胞聚类。
定义 feature 集合后,需要量化每个细胞在各 feature 中的 Tn5 信号。主要有三种策略:统计重叠的读段(Read)数、统计重叠的片段数,或将信号二值化(binarization)。10x Genomics 的 Cell Ranger ATAC 流程(pipeline)统计峰区域内的 Read,而 Signac Stuart et al., 2020 统计与 feature 重叠的片段。ArchR Granja et al., 2021 则统计 Read 末端,并在相应的默认分析流程中使用二值化表示。
按 Read 或片段计数会得到不同的 Count 分布。scATAC-seq 的双端测序为每个片段产生一对通常相距较近的 Read;若两端都落在同一 feature 内,该片段就贡献两个 Read。只有一端落在 feature 内时,才可能产生奇数 Count Martens et al., 2022。因此,按 Read 计数时,偶数 Count 往往远多于奇数 Count;按片段计数则没有这种成对累加的效应 Martens et al., 2022Miao & Kim, 2022。
scATAC-seq 数据还具有很高的稀疏性。在未复制、无拷贝数变异的二倍体常染色体区域,每个位点通常只有两份 DNA 模板,可贡献的独立片段数十分有限;峰或 bin 跨越较长区域,其 Count 则可大于 2。有限的模板和捕获效率使许多 feature 的 Count 为零,形成高度稀疏的计数矩阵(Count matrix)。一些方法将 Count 二值化:只要有一个 Read 或片段与 feature 重叠,就将其记为可及 Granja et al., 2021Bravo González-Blas et al., 2019Bravo González-Blas et al., 2019Ashuach et al., 2022。不过,二值化会丢失信号强度信息,可能降低对细微可及性差异的敏感度 Martens et al., 2022。
scATAC-seq 的最佳计数策略尚无定论,仍需更多独立基准测试。实际选择应结合研究问题与数据特点。
数据分析工作流概览
后续章节将介绍 scATAC-seq 分析的标准工作流(workflow)。下图概括了各分析阶段及常用框架之间的差异。首先使用 Python 和 muon 讲解质量控制(Quality Control, QC)与降维(dimensionality reduction);随后演示如何将 muon 中的数据对象传入 R,并用 Signac 完成可视化与结果解读。
图 3:scATAC-seq 分析步骤概览。
- Narwade, N., Patel, S., Alam, A., Chattopadhyay, S., Mittal, S., & Kulkarni, A. (2019). Mapping of scaffold/matrix attachment regions in human genome: a data mining exercise. Nucleic Acids Research, 47(14), 7247–7261. 10.1093/nar/gkz562
- Buchwalter, A., Kaneshiro, J. M., & Hetzer, M. W. (2019). Coaching from the sidelines: the nuclear periphery in genome regulation. Nature Reviews Genetics, 20(1), 39–50. 10.1038/s41576-018-0063-5
- Isbel, L., Grand, R. S., & Schübeler, D. (2022). Generating specificity in genome regulation through transcription factor sensitivity to chromatin. Nature Reviews. Genetics, 23(12), 728–740. 10.1038/s41576-022-00512-6
- Martens, L. D., Fischer, D. S., Theis, F. J., & Gagneur, J. (2022). Modeling fragment counts improves single-cell ATAC-seq analysis. bioRxiv. 10.1101/2022.05.04.490536
- Fang, R., Preissl, S., Li, Y., Hou, X., Lucero, J., Wang, X., Motamedi, A., Shiau, A. K., Zhou, X., Xie, F., Mukamel, E. A., Zhang, K., Zhang, Y., Behrens, M. M., Ecker, J. R., & Ren, B. (2021). Comprehensive analysis of single cell ATAC-seq data with SnapATAC. Nature Communications, 12(1), 1337. 10.1038/s41467-021-21583-9
- Granja, J. M., Corces, M. R., Pierce, S. E., Bagdatli, S. T., Choudhry, H., Chang, H. Y., & Greenleaf, W. J. (2021). ArchR is a scalable software package for integrative single-cell chromatin accessibility analysis. Nature Genetics, 53(3), 403–411. 10.1038/s41588-021-00790-6
- Stuart, T., Srivastava, A., Lareau, C., & Satija, R. (2020). Multimodal single-cell chromatin analysis with Signac (p. 2020.11.09.373613) [Techreport]. bioRxiv. 10.1101/2020.11.09.373613
- Miao, Z., & Kim, J. (2022). Is single nucleus ATAC-seq accessibility a qualitative or quantitative measurement? (p. 2022.04.20.488960) [Techreport]. bioRxiv. 10.1101/2022.04.20.488960
- Bravo González-Blas, C., Minnoye, L., Papasokrati, D., Aibar, S., Hulselmans, G., Christiaens, V., Davie, K., Wouters, J., & Aerts, S. (2019). cisTopic: cis-regulatory topic modeling on single-cell ATAC-seq data. Nature Methods, 16(5), 397–400. 10.1038/s41592-019-0367-1
- Ashuach, T., Reidenbach, D. A., Gayoso, A., & Yosef, N. (2022). PeakVI: A deep generative model for single-cell chromatin accessibility analysis. Cell Reports Methods, 100182. https://www.sciencedirect.com/science/article/pii/S2667237522000376